
Синдром гиалинового фиброматоза (Инфантильный системный гиалиноз, Ювенильный гиалиновый фиброматоз)
Синдром гиалинового фиброматоза (Инфантильный системный гиалиноз, Ювенильный гиалиновый фиброматоз)
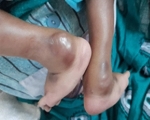
Синдром гиалинового фиброматоза – это редкое наследственное заболевание, которое характеризуется поражением кожи, костно-суставной системы и желудочно-кишечного тракта. Развивается при мутациях гена ANTXR2, которые передаются по аутосомно-рецессивному типу. Болезнь проявляется папулами на коже, суставными контрактурами, ограничением объема движений, синдромом мальабсорбции. Диагностика проводится по данным генетического тестирования, биопсии кожи и кишечника, рентгенографии. Лечение симптоматическое: нутритивная поддержка, обезболивающие препараты, реконструктивно-пластические операции для удаления дефектов кожи.
Общие сведения
Термин «синдром гиалинового фиброматоза» объединяет два известных ранее заболевания: инфантильный системный гиалиноз и ювенильный гиалиновый фиброматоз. Впервые такое название заболевания использовано в 2009 г. в статье египетского оториноларинголога и хирурга Ахмеда Нофала. Патология встречается крайне редко – менее 1 случая на 1 млн. населения. Ее актуальность для специалистов в сфере клинической генетики обусловлена тяжелыми симптомами, ранней инвалидизацией больных, отсутствием специфических методов лечения.
Причины
Синдром гиалинового фиброматоза возникает при мутациях гена anthrax toxin receptor 2 (ANTXR2), который также известен под названием capillary morphogenesis gene 2 (CMG2). Он располагается на длинном плече 4 хромосомы в локусе 4q21.21. Этот ген кодирует трансмембранный протеин, необходимый для функционирования ламинина и коллагена IV типа. ANTXR2 участвует в образовании базальной мембраны эпителия, формировании клеток эндотелия сосудов.
Существует множество мутаций ANTXR2, которые обуславливают фенотипическое разнообразие синдрома и различные сроки его манифестации. Тяжелая инфантильная форма гиалинового фиброматоза вызвана инсерциями и делециями в генетической последовательности, тогда как более благоприятная ювенильная форма – нарушениями рамки считывания и миссенс-мутациями. Все виды генных аномалий передаются ребенку от родителей по аутосомно-рецессивному механизму.
Патогенез
Нормальная функция гена ANTXR2 необходима для поддержания правильной структуры сосудистого эндотелия и снижения его проницаемости. При генетических дефектах наблюдается избыточный выход протеинов плазмы и жидкости в окружающие тканевые пространства. Пропитывание тканей белками приводит к образованию плотного полупрозрачного вещества – гиалина, что сопровождается утолщением кожи, нарушением эластичности соединительнотканных структур.

Симптомы гиалинового фиброматоза
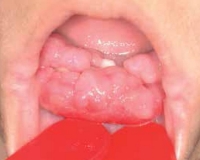
Инфантильный вариант заболевания манифестирует в первые недели жизни, ювенильный – в течение 1-3 лет после рождения. Более 80% пациентов страдают от кожного синдрома, который проявляется гиперпигментацией над суставами и в области позвоночника, крупными папулами в зоне головы, шеи, верхних конечностей, половых органов. Поражение слизистых оболочек в основном представлено гипертрофией десен и разрастанием хрящевой ткани в этой зоне.
Характерный признак синдрома гиалинового фиброматоза – болезненные контрактуры суставов. Ребенок находится в вынужденном положении с согнутыми в локтях и приведенными к туловищу руками, согнутыми в коленях ногами. При попытке разогнуть конечности возникает плач и беспокойство, поскольку это причиняет сильную боль. Поражение суставов сопровождается снижением плотности костей – остеопенией, из-за чего возрастает риск патологических переломов.
Нередко при гиалиновом фиброматозе наблюдаются врожденные фенотипические особенности, вызванные нарушением формирования соединительной ткани. У больных диагностируют грубые и крупные черты лица, увеличение ширины черепной коробки, уплощение затылка. Реже встречаются голубые склеры, высокое небо, укорочение шеи. У многих пациентов диагностируют чрезмерное потоотделение, иногда определяется гепатомегалия.
Осложнения
Негативные последствия более выражены при инфантильном гиалиновом фиброматозе. Уже в первые месяцы жизни возникают иммунные нарушения, рецидивирующие гнойные инфекции, хроническая диарея. В результате вынужденной неподвижности из-за контрактур и болевого синдрома развиваются застойные явления в легких, пневмонии, дыхательная недостаточность. Гиалиновая инфильтрация кишечной стенки вызывает энтеропатию, мальабсорбцию, белково-энергетическую недостаточность.
Дети с синдромом гиалинового фиброматоза имеют задержку физического развития. Степень отставания от возрастных норм определяется тяжестью заболевания, наличием пищеварительных расстройств и сопутствующих патологий. При тяжелом варианте болезни возникают проблемы с энтеральным кормлением, прогрессирует кахексия, возможны интеллектуальные нарушения. Основной причиной смерти выступает вторичный сепсис и полиорганная недостаточность.
Диагностика
Детям с характерными изменениями кожи и опорно-двигательного аппарата требуется консультация мультидисциплинарной команды врачей: педиатра, ортопеда-травматолога, дерматолога, генетика. При физикальном осмотре определяются типичные стигмы дизэмбриогенеза, кожные папулы, суставные контрактуры. Обязательно проводится изучение медицинской истории пациента и семейного анамнеза. Для постановки диагноза используются такие методы:
- Рентгенография скелета. На рентгенологических снимках обнаруживается снижение плотности костной ткани, признаки остеолиза, периостальные реакции, вызванные хронической патологией костей и суставов. Для уточнения степени поражения скелета проводится компьютерная томография, остеоденситометрия.
- Биопсия кожи. При иммуногистохимическом исследовании образца ткани определяется патогномоничный признак гиалинового фиброматоза – накопление гиалина, который имеет вид аморфного эозинофильного вещества, содержащего коллаген и гликопротеины. При электронной микроскопии уточняется клеточная структура кожи, состав межклеточного матрикса дермы.
- Эндоскопия кишечника. Такой способ визуализации назначается при тяжелом синдроме мальабсорбции для уточнения характера и степени поражения ЖКТ. В процессе ЭФГДС и колоноскопии берут биоптаты для гистологического анализа, чтобы определить типичные признаки фиброматоза: гиалиноз, отек, атрофию ворсинок.
- Молекулярно-генетическое тестирование. Определение мутации ANTXR2 – «золотой стандарт» для верификации диагноза при синдроме гиалинового фиброматоза. С учетом клинической картины назначается одногенное тестирование, мультигенная панель или комплексный анализ – секвенирование экзома.
- Анализы крови. В гемограмме определяется повышение СОЭ, легкая степень анемии, лимфопения и тромбоцитоз. В биохимическом анализе крови выявляется снижение уровня альбумина. При рецидивирующих инфекциях проводится иммунограмма, которая показывает низкую концентрацию иммуноглобулинов, уменьшение количества Т-клеток.
Дифференциальная диагностика
До получения результатов генетического теста синдром гиалинового фиброматоза необходимо отличать от других наследственных заболеваний со схожим фенотипом. Дифференциальную диагностику проводят с липогранулематозом Фарбера, синдромом Винчестера, мукополисахаридозом II типа (синдромом Хантера), липоидным протеинозом Урбаха-Вите. Также нужно исключить инфантильный кортикальный гиперостоз (болезнь Каффи), мультицентрический карпотарзальный остеолиз.

Лечение синдрома гиалинового фиброматоза
Ввиду наследственного характера болезни и сложного этиопатогенеза, эффективная терапия на сегодня отсутствует. Пациентам с гиалиновым фиброматозом показано симптоматическое лечение, которое определяется тяжестью клинических проявлений. Терапия начинается сразу после выявления патологических признаков и проводится пожизненно. Ее основные направления:
- Анальгетики. Для купирования болевого синдрома используются нестероидные противовоспалительные препараты (НПВП). При их неэффективности применяются опиоидные анальгетики, некоторые противосудорожные лекарства. Обезболивающую терапию дополняют иммобилизацией пораженный суставов, чтобы сократить объем движений и причиняемую ими боль.
- Нутритивная поддержка. При невозможности самостоятельного питания устанавливают назогастральный зонд для введения энтеральных смесей. Коррекцию дефицитных состояний проводят инфузиями электролитов, белковых растворов, витаминов.
- Коррекция осложнений. При сопутствующих инфекционных заболеваниях назначается этиотропная противомикробная терапия. По возможности проводятся различные методы иммунокоррекции для профилактики сепсиса и его жизнеугрожающих последствий.
- Хирургические вмешательства. Для устранения уплотнений и папулезных высыпаний на коже применяются методы пластической хирургии. При значительной гипертрофии десен потребуется помощь челюстно-лицевого хирурга и проведение гингивотомии.
Прогноз и профилактика
Отдаленный исход заболевания зависит от фенотипа: инфантильный фиброматоз в 80% случаев завершается смертью в течение двух первых лет жизни, тогда как при ювенильном фиброматозе многие больные доживают до взрослого возраста. Современные методы лечения облегчают симптомы, улучшают качество жизни пациентов. Профилактика заболевания предполагает генетическое консультирование, предимплантационное тестирование в программах ЭКО.
|
Литература
1. Гиалиновый ювенильный фиброматоз: клиника, диагностика, лечение/ О.З. Топольницкий и соавт.// Стоматология. – 2022. – №2. 2. Синдром гиалинового фиброматоза/ С.И. Трофимова, О.Е. Аранович, В.М. Кенис, А.П. Никитина// Педиатрия. – 2018. – №2. 3. Орфанная патология: инфантильный системный гиалиноз/ Е.В. Поночевная, Е.Н. Охотникова// Здоровье ребенка. – 2015. – №4. 4. Hyaline Fibromatosis Syndrome/ Shieh J.T.C., Hoyme H.E., Arbour L.T.// GeneReviews [Updated 2023 May 11]. |
Код МКБ-10
Q82.8 |

