
Аномалия Петерса
Аномалия Петерса
Аномалия Петерса – это врожденное заболевание роговицы, которое обусловлено нарушениями эмбриогенеза переднего отдела глазного яблока. Патология вызвана мутациями FOXC1, PAX6, PITX2 и CYP1B1, возникающими спорадически или наследуемыми от родителей. Симптомы болезни: белое помутнение над зрачком и радужкой, микрокорнеа и микрофтальм, снижение остроты зрения разной степени тяжести. Диагностика проводится по результатам биомикроскопии, ОКТ и УЗИ глаза, тонометрии, авторефрактометрии. Лечение выполняется в отделении офтальмохирургии методом сквозной кератопластики, которую по показаниям дополняют антиглаукомными операциями.
Общие сведения
Болезнь названа в честь немецкого офтальмолога Альфреда Петерса, который впервые описал ее в 1906 году. Сейчас в мире насчитывается 35 тыс. людей с таким заболеванием, в России – около 700 пациентов. Частота встречаемости аномалии Петерса составляет 1,5-3 случая на 100 тыс. населения. Половые и расовые различия заболеваемости не обнаружены. Без лечения болезнь завершается резким снижением или полной утратой зрения, поэтому она не теряет актуальности в современной практической офтальмологии.
Причины
Аномалия Петерса формируется во внутриутробном периоде развития ребенка. Она появляется при мутациях генов гомеобокса (FOXC1, PAX6, PITX2), которые регулируют клеточную дифференцировку и рост многоклеточных организмов. Эти процессы необходимы для формирования разных органов тела, в том числе глазного яблока. Изредка болезнь Петерса возникает при мутации гена CYP1B1, который кодирует цитохром P450 1B1 и отвечает за эмбриональное развитие переднего участка глаза.
Большинство случаев возникают спорадически у людей с неотягощенным семейным анамнезом. Пока не удалось выявить факторы риска, способствующие появлению генетических мутаций. Изредка аномалия Петерса носит наследственный характер. Поврежденные гены гомеобокса передаются ребенку от родителей по аутосомно-доминантному типу. Патологии CYP1B1 наследуются по аутосомно-рецессивному механизму.
Патогенез
В норме эмбриогенез глазного яблока начинается в конце 2-й недели гестации, когда в эктодерме появляются парные зрительные ямки. Склера, роговица, радужка и стекловидное тело закладываются на 4-6-й неделе развития эмбриона и состоят из мезенхимы. В этот же период образуются все слои роговицы: эпителий, боуменова мембрана, строма, десцеметова мембрана, эндотелий.
При аномалии Петерса формирование передних структур глаза нарушается. При всех случаях заболевания наблюдается помутнение центральной роговичной оболочки – отдела, который отвечает за преломление световых лучей и их проведение к хрусталику. Помутнение сопровождается патологиями внутренних роговичных слоев – десцеметовой мембраны и клеток эндотелия, а также сращениями между корнеосклеральной и радужной оболочками глаза.
Классификация
В медицинской литературе описаны несколько подходов к систематизации заболевания. Одной из первых была классификация 1974 года, предложенная W. Townsend и соавт., которые разделили аномалию Петерса на 3 типа: 1 тип – изолированное помутнение роговицы (лейкома), 2 тип – лейкома со сращениями между роговицей и хрусталиком, 3 тип – помутнение с мезодермальным дисгенезом Ригера. В современной офтальмологии используют другую классификацию, которая включает 2 варианта:
- Мезодермальный (тип 1) – классическая «мягкая» форма аномалии Петерса. Она проявляется нарушениями структуры центральных отделов роговицы, соединительнотканными сращениями между корнеальной оболочкой и радужкой глаза.
- Эктодермальный (тип 2) – более тяжелая форма болезни, которая сочетает признаки предыдущего варианта и другие поражения глаза: помутнение и смещение хрусталика, недоразвитие передней камеры, иридокорнеолентикулярные сращения.

Симптомы аномалии Петерса
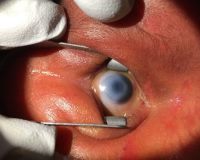
Признаки болезни присутствуют у ребенка с рождения. Основное клиническое проявление – видимое белое помутнение в центре роговицы, которое перекрывает зрачок и радужную оболочку. При I типе аномалии Петерса дефект имеет вид полупрозрачного облачка и окружен тяжами радужки, которые пересекают переднюю глазную камеру. При заболевании II типа наблюдается плотное белое помутнение, которое распространяется на всю поверхность роговицы.
У многих детей обнаруживают сопутствующие нарушения развития глаза. Зачастую определяют уменьшение диаметра роговицы (микрокорнеа), уплощение корнеальной оболочки, малые размеры глаза (микрофтальм). Реже возникает хориоретинальная колобома – расщепление глазных оболочек, аниридия – полное отсутствие радужки, склерокорнеа – диффузное помутнение роговицы, при котором она внешне неотличима от склеры.
У 50% пациентов с аномалией Петерса наблюдается значительное ухудшение зрения, у 25% – слепота. В 60-80% случаев патология имеет двусторонний характер, что усугубляет тяжесть симптоматики. По мере взросления ребенка возникают дополнительные симптомы: неспособность следить глазами за игрушкой и лицами родителей, спонтанные прищуривания и подергивания глаз, косоглазие, привычка низко наклонять голову во время игр и просмотра картинок.
Осложнения
Одно из наиболее частых последствий заболевания – глаукома, которая наблюдается в 30-70% случаев. Ее появление обусловлено мезенхимальным дисгенезом – аномалиями развития тканей в области угла передней камеры, в результате которых возникают нарушения оттока водянистой влаги. Повышение внутриглазного давления чревато оптической нейропатией и атрофией зрительного нерва, которая становится причиной потери зрения.
В 35% случаев аномалия Петерса сопровождается пороками развития органов ЦНС, сердечно-сосудистой и мочеполовой системы. Возможно развитие Петерс-плюс синдрома, при котором поражение глаз дополняется волчьей пастью, лицевым дисморфизмом, нарушениями слуха, врожденным укорочением конечностей. Изредка у детей с таким диагнозом определяют нарушения психомоторного развития.
Диагностика
Врожденное помутнение роговицы у младенца требует консультации детского офтальмолога. При наличии сопутствующих пороков развития потребуется помощь клинического генетика. Во время первичного осмотра обращают внимание на размеры глазных яблок, синхронность их движений, наличие и размеры белого пятна на роговице. Для постановки диагноза потребуются специальные методы офтальмологической диагностики, такие как:
- Ультразвуковая биомикроскопия. Исследование показывает плотную и утолщенную роговицу, наличие иридокорнеального контакта на всем ее протяжении, гиперэхогенную структуру радужки. При аномалии 2 типа определяют множественные сращения и фиброзные процессы.
- Оптическая когерентная томография. Методику применяют для детального исследования глаза, в том числе при снижении прозрачности оптических сред. ОКТ позволяет измерить толщину роговицы, определить ее форму и послойную структуру, оценить особенности васкуляризации.
- УЗИ глаза. Офтальмоэхография дает подробную информацию о состоянии структур заднего отрезка глаза, которые не удается рассмотреть при офтальмоскопии из-за непрозрачности роговицы. Ультразвуковое В-сканирование показывает глазные мышцы и другие структуры орбиты.
- Тонометрия глаза. Исследование проводят для измерения внутриглазного давления и своевременной диагностики глаукомы. У детей применяют бесконтактный метод тонометрии, который обеспечивает быструю и безболезненную оценку значений ВГД.
- Оценка остроты зрения. У маленьких детей проведение стандартной визометрии с таблицами невозможно, поэтому используют специальный метод – скиаскопию. Для оценки преломляющей способности глазных структур выполняют компьютерную авторефрактометрию.
Дифференциальная диагностика
Аномалию Петерса необходимо отличать от других форм врожденной (первичной) непрозрачности роговицы: эндотелиальной дистрофии Фукса, задней полиморфной дистрофии, изолированной периферической склерокорнеа. Дифференциальная диагностика также проводится с TORCH-инфекциями (краснуха, токсоплазмоз, цитомегаловирус), перинатальными травмами глазного яблока, цистинозом и мукополисахаридозами.

Лечение аномалии Петерса
Оперативное вмешательство – единственный эффективный метод коррекции пороков развития глазного яблока. Сроки проведения лечения определяются индивидуально с учетом степени тяжести аномалии, наличия сопутствующих нарушений, показателя остроты зрения. Поскольку при аномалии Петерса происходит необратимое повреждение роговицы, для устранения дефекта применяют сквозную кератопластику. Во время операции пораженный участок глазной оболочки заменяют донорским трансплантатом.
Глаукома служит противопоказанием к реконструктивной операции. Таким пациентам сначала выполняют синустрабекулэктомию, чтобы создать новый путь оттока глазной жидкости и уменьшить показатели ВГД. Сквозная кератопластика выполняется в среднем через 3 месяца после компенсации внутриглазного давления. По показаниям в послеоперационном периоде назначают местные офтальмогипотензивные препараты.
Прогноз и профилактика
Показатель успешности кератопластики составляет 30-60%. В 22-67% случаев требуются повторные операции из-за непрозрачности трансплантата. Наилучшие результаты достигаются при проведении хирургического вмешательства в первом полугодии жизни младенца. У большинства пациентов достигают остроты зрения более 0,3, что улучшает адаптацию ребенка и его интеллектуальное развитие. Профилактика аномалии Петерса не разработана ввиду спонтанного характера генных мутаций и редкости заболевания.
|
Литература
1. Аномалия Петерса: клиника, диагностика и результаты хирургического лечения/ А.В. Плескова, Л.А. Катаргина, Е.В. Мазанова// Офтальмохирургия. – 2019. – №2. 2. Аномалия Петерса/ Д.В. Терещенко, И.Г. Трифаненкова, М.С. Терещенкова// Практическая медицина. – 2017. – №3. 3. Peters anomaly: An overview/ Khasnavis A., Fernandes M.// Taiwan J Ophthalmol. – 2023. – №4. 4. Peters anomaly: review of the literature/ Bhandari R., Ferri S., Whittaker B., Liu M.// Cornea. – 2011. – №8. |
Код МКБ-10
Q13.4 |

